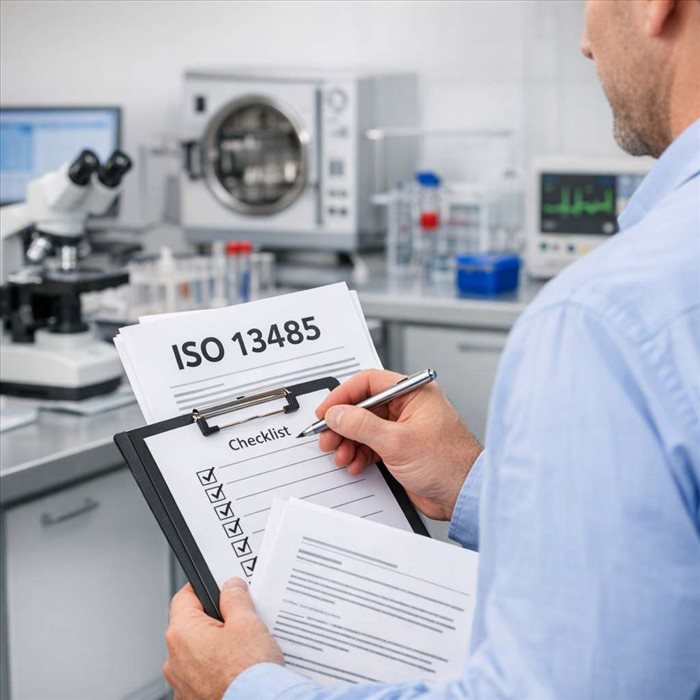
Comment se déroule un audit interne ISO 13485 ? Pour les fabricants de dispositifs médicaux, cette question revient souvent au moment de vérifier la solidité du système qualité. Loin d’être un simple contrôle documentaire, l’audit interne est un outil de pilotage qui permet d’identifier les écarts, de sécuriser les pratiques et de préparer sereinement les audits de certification ou de surveillance.
L’audit interne ISO 13485 vise à évaluer si le système de management de la qualité d’une organisation est conforme aux exigences de la norme, mais aussi s’il est réellement appliqué sur le terrain. Cette norme s’adresse principalement aux entreprises qui conçoivent, fabriquent, distribuent ou assurent la maintenance de dispositifs médicaux.
Contrairement à une inspection ponctuelle, l’audit interne s’inscrit dans une logique d’amélioration continue. Il permet de vérifier que les processus sont maîtrisés, que les responsabilités sont claires et que les preuves de conformité sont disponibles. Il aide aussi à détecter les faiblesses avant qu’elles ne deviennent des non-conformités majeures lors d’un audit externe.
Dans le secteur médical, les enjeux sont particulièrement sensibles. Un défaut de traçabilité, une mauvaise gestion des risques ou une documentation incomplète peuvent avoir des conséquences réglementaires, économiques et sanitaires. L’audit interne devient donc un levier essentiel pour renforcer la sécurité des patients et la fiabilité des produits mis sur le marché.
Un audit interne ISO 13485 commence toujours par une phase de planification. L’entreprise définit le périmètre à auditer, les processus concernés, les sites impliqués, les dates retenues et les auditeurs mobilisés. Cette préparation est essentielle pour garantir un audit structuré, proportionné et utile.
Le programme d’audit doit couvrir l’ensemble du système qualité sur une période donnée, généralement annuelle. Certains processus critiques, comme la gestion des risques, la maîtrise de la production, la libération des lots ou le traitement des réclamations, peuvent être audités plus fréquemment. L’approche doit rester fondée sur les risques qualité et les résultats des audits précédents.
L’indépendance de l’auditeur est également un point important. Un collaborateur ne doit pas auditer son propre travail, afin de préserver l’objectivité de l’évaluation. Dans les petites structures, il peut être nécessaire de former un auditeur interne polyvalent ou de faire appel à une ressource externe qualifiée.
Avant de mener les entretiens et les vérifications, l’auditeur analyse les documents applicables. Il s’appuie sur la norme ISO 13485, les procédures internes, les instructions de travail, les enregistrements qualité, les exigences réglementaires et, lorsque c’est pertinent, les engagements contractuels avec les clients ou les fournisseurs.
Cette revue documentaire permet de construire un plan d’audit cohérent. L’auditeur identifie les points à vérifier, les personnes à rencontrer et les preuves à collecter. Il ne s’agit pas de lire tous les documents, mais de comprendre comment le système est censé fonctionner et où se situent les zones sensibles.
Les organisations qui disposent de plusieurs référentiels qualité peuvent aussi chercher à harmoniser leurs pratiques. La logique est proche de celle décrite dans la mise en place d’un système de management structuré autour de plusieurs normes, même si chaque référentiel conserve ses exigences spécifiques.
Le jour de l’audit, une réunion d’ouverture est organisée avec les responsables concernés. Elle sert à rappeler le périmètre, les objectifs, la méthode utilisée, le planning et les règles de communication. Cette étape est souvent brève, mais elle donne le ton de l’audit.
L’auditeur précise qu’il recherche des preuves objectives, et non des responsables à désigner. Cette posture est importante pour instaurer un climat de confiance. Un audit efficace repose sur des échanges transparents, des observations concrètes et une compréhension partagée des exigences. Le rôle de l’auditeur est d’évaluer la conformité, pas de sanctionner.
La réunion d’ouverture permet également d’ajuster le planning si nécessaire. Une absence, un changement de priorité ou une contrainte de production peuvent obliger à réorganiser certains entretiens. L’essentiel est de préserver la couverture des processus critiques et la qualité des constats d’audit.
La phase terrain constitue le cœur de l’audit interne ISO 13485. L’auditeur rencontre les équipes, pose des questions, observe les activités et compare les pratiques réelles aux exigences prévues. Il peut se rendre en production, au contrôle qualité, au service achats, en conception, en logistique ou au service après-vente.
Les questions posées doivent être ouvertes et factuelles. L’auditeur cherche à comprendre comment les activités sont réalisées, comment les décisions sont prises et comment les écarts sont traités. Par exemple, il peut demander comment un opérateur vérifie une instruction, comment un lot est libéré ou comment une réclamation client est enregistrée.
Plusieurs éléments sont généralement examinés pendant cette phase :
L’observation directe est particulièrement utile. Elle permet de repérer des écarts qui n’apparaissent pas toujours dans les documents : formulaire mal utilisé, identification insuffisante, zone de stockage ambiguë, enregistrement incomplet. Dans l’ISO 13485, la preuve objective reste l’élément central du raisonnement de l’auditeur.
La gestion des risques occupe une place majeure dans les exigences applicables aux dispositifs médicaux. L’audit interne doit vérifier que l’entreprise identifie, évalue, maîtrise et réévalue les risques tout au long du cycle de vie du produit. Cette démarche concerne la conception, la fabrication, la distribution et le retour d’expérience.
L’auditeur examine par exemple si les risques identifiés sont cohérents avec les caractéristiques du dispositif, si les mesures de maîtrise sont documentées et si les incidents ou réclamations alimentent bien l’analyse. Le lien entre gestion des risques, surveillance après commercialisation et actions correctives doit être visible.
La traçabilité est un autre pilier. L’entreprise doit pouvoir retrouver l’historique d’un produit, d’un lot, d’un composant ou d’une opération critique. Cette exigence est particulièrement forte lorsque le dispositif est implantable, stérile ou soumis à des contrôles réglementaires stricts. Une traçabilité fiable facilite les investigations et, si nécessaire, les actions de rappel.
À mesure que l’audit avance, l’auditeur collecte des constats. Ceux-ci peuvent être positifs, neutres ou révéler des écarts. Un écart correspond à une différence entre une exigence applicable et une pratique observée. Il doit être formulé de manière précise, vérifiable et fondée sur des éléments factuels.
Dans la pratique, les écarts sont souvent classés selon leur gravité. Une non-conformité majeure peut remettre en cause la capacité du système à garantir la conformité du produit ou la sécurité de l’utilisateur. Une non-conformité mineure traduit plutôt un dysfonctionnement limité, sans impact immédiat significatif. Des observations ou pistes d’amélioration peuvent aussi être mentionnées.
Cette classification doit être cohérente et justifiée. Un audit interne n’a pas vocation à dramatiser chaque faiblesse, mais il ne doit pas non plus minimiser les problèmes qui touchent des processus critiques. La formulation des écarts influence directement la qualité du plan d’actions qui suivra.
À la fin de l’audit, une réunion de clôture permet de présenter les conclusions aux responsables concernés. L’auditeur rappelle le périmètre audité, les points forts observés, les écarts identifiés et les éventuelles recommandations. Cette restitution doit être claire, équilibrée et compréhensible par tous.
Les constats sont généralement discutés afin de vérifier qu’ils sont bien compris. Il ne s’agit pas de négocier les faits, mais d’éviter les malentendus. Lorsqu’un écart est annoncé, l’auditeur doit pouvoir expliquer l’exigence concernée, la preuve observée et l’impact potentiel. Cette rigueur renforce la crédibilité du processus d’audit.
La réunion de clôture marque aussi le passage vers l’action. Les responsables de processus devront analyser les causes, définir les corrections immédiates si nécessaire, puis mettre en place des actions correctives adaptées. L’objectif final reste la maîtrise durable du système qualité.
Le rapport d’audit formalise les résultats. Il doit être suffisamment détaillé pour être exploitable, sans devenir un document excessivement lourd. On y retrouve généralement le périmètre, les personnes rencontrées, les documents examinés, les constats, les non-conformités et les délais attendus pour le traitement des actions.
Le suivi est une étape souvent sous-estimée. Pourtant, un audit interne n’a de valeur que si les écarts donnent lieu à des actions efficaces. L’entreprise doit vérifier que les causes ont été correctement analysées, que les mesures décidées sont mises en œuvre et que leur efficacité est démontrée. Une simple correction ponctuelle ne suffit pas toujours.
Cette logique se retrouve dans d’autres référentiels sectoriels, par exemple lorsque les organisations doivent prouver la maîtrise de leurs processus dans le cadre de la sécurité alimentaire encadrée par l’ISO 22000. Dans tous les cas, la qualité du suivi conditionne la robustesse du système.
Un audit interne ISO 13485 bien conduit ne se limite pas à cocher des exigences. Il offre une vision concrète du fonctionnement de l’entreprise, met en évidence les écarts entre procédures et pratiques, et aide les équipes à mieux comprendre les attentes réglementaires.
Pour être utile, il doit rester régulier, objectif et orienté vers les risques. Les meilleurs résultats sont obtenus lorsque l’audit est perçu comme un moment d’apprentissage collectif plutôt que comme une contrainte administrative. Cette culture demande du temps, mais elle contribue à renforcer la conformité, la performance opérationnelle et la confiance des parties prenantes.
En définitive, l’audit interne ISO 13485 est un rendez-vous clé pour toute organisation impliquée dans les dispositifs médicaux. Bien préparé, bien mené et correctement suivi, il devient un instrument de pilotage fiable au service de la qualité réglementaire, de la sécurité des produits et de l’amélioration continue.